Hypertrofische en transthyretine-amyloïdose cardiomyopathie: twee succesverhalen
ZOOM Vroeger wisten we niet zoveel over hypertrofische cardiomyopathie en transthyretine-amyloïdose cardiomyopathie en bestond er ook geen echte behandeling voor. In enkele jaren tijd is dat echter helemaal veranderd. We kunnen de diagnose beter stellen en ze behandelen met nieuwe gerichte geneesmiddelen: myosineremmers, kleine interfererende RNA’s, antisense-oligonucleotiden en genetische manipulatie (CRISPR-Cas9).
Het gebeurt maar zelden dat zoveel therapeutische innovaties zijn ontwikkeld voor zeldzame klinische entiteiten. Een terugblik op een succesverhaal, dat is begonnen in de jaren 2020.
Hypertrofische cardiomyopathie
Hypertrofische cardiomyopathie (HCM) is een ziektebeeld dat we al kennen sinds de jaren 1950-1960. De prevalentie ervan wordt geraamd op 0,2%. Het verhaal is echter pas tien jaar later goed van start gegaan na de ontdekking van mutaties van het gen dat codeert voor het MyBPC3-eiwit van de sarcomeren van het hart. Patiënten met een HCM vertonen vaak dergelijke mutaties. De behandeling omvat bètablokkers, verapamil, disopyramide, myectomie en alcoholinjectie in het septum. In 2023 werden dan de cardiale myosineremmers(1) ontwikkeld. Die hebben invloed op de evolutie van de ziekte zelf en hebben dan ook een omwenteling teweeggebracht in de behandeling.
Inwerken op de actine-myosinebruggen
Bij een HCM verhoogt hyperactieve myosine de contractiekracht en ontspannen de spiercellen minder goed, wat kan leiden tot een vernauwing of obstructie van het uitstroomkanaal van het linkerventrikel onder de aortaklep (LVOT) met een hypertrofische obstructieve cardiomyopathie als gevolg. De remmer gaat een reversibele binding aan met myosine in de cardiomyocyten, waardoor er minder snel actine-myosinebruggen worden gevormd tijdens de systole. Daardoor vermindert de hypercontractiliteit van het hart (gecontroleerd negatief inotroop effect), vermindert de obstructie van het LVOT en verbetert de diastolische vulling. 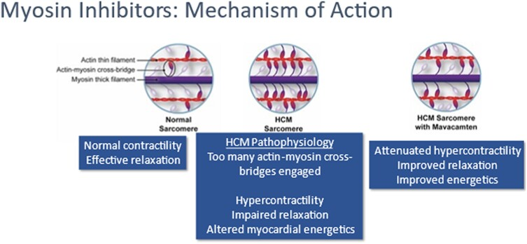
Twee gevalideerde geneesmiddelen
Mavacamten is de eerste cardiale myosineremmer, waarvan de werkzaamheid bewezen is door de studies EXPLORER-HCM en VALOR-HCM. Op het ESC-congres 2026(2) zijn de resultaten na vijf jaar gepresenteerd van de extensiefase van de MAVA-studie. Die studie bevestigt dat de gunstige effecten op de gradiënt in het LVOT, de inspanningscapaciteit (pVO₂) en de KCCQ-score (levenskwaliteit) lang aanhouden. Het aantal patiënten waarvan de NYHA-klasse verbeterde, steeg significant meer met mavacamten dan met placebo. De COLLIGO-HCM-studie, die is uitgevoerd in het reële leven, bevestigt de resultaten van de fase 3-studies.
Ook aficamten vermindert de vorming van actine-myosinebruggen door allosterische remming van het ATPase van myosine, maar op een andere bindingsplaats. In de MAPLE-HCM-studie(3), uitgevoerd bij patiënten met een hypertrofische obstructieve cardiomyopathie, verbeterde aficamten de inspanningscapaciteit en de gradiënt in het LVOT meer dan metoprolol. Aficamten zou ook doeltreffend kunnen zijn bij een niet-obstructieve HCM. Voor die laatste ziekte bestaat er nog geen behandeling. In de ACACIA-HCM-studie(4), die is gepresenteerd op ESC 2026, verbeterde aficamten de functionele capaciteit (pVO₂) en de KCCQ-CSS, maar had het geen effect op de remodellering van de linkervoorkamer of de incidentie van cardiovasculaire accidenten.
In de ACACIA-HCM-studie verbeterde aficamten de functionele capaciteit (pVO₂) en de KCCQ-CSS, maar had het geen effect op de remodellering van de linkervoorkamer of de incidentie van cardiovasculaire accidenten.
Waarom cardiale myosineremmers?
- Cardiale myosineremmers werken in op de oorzaak van de hypercontractiliteit van het myocard en niet enkel op de hartfrequentie of de voor- en nabelasting.
- Het effect op de obstructie, de symptomen en de markers van remodellering houdt lang aan.
- Het veiligheidsprofiel is aanvaardbaar, maar gezien het werkingsmechanisme moet je de LVEF opvolgen.
Transthyretine-amyloïdose cardiomyopathie
Tot 20% van de patiënten met een hartfalen met gevrijwaarde ejectiefractie zou een transthyretine-amyloïdose cardiomyopathie (ATTR-CM) vertonen. Jonge patiënten met een hereditaire vorm (mutatie van het TTR-gen) werden vroeger behandeld met een lever- én harttransplantatie. Bij gebrek aan een specifieke behandeling bedroeg de mediane overleving niet meer dan vijf jaar. Nu beschikken we over twee soorten geneesmiddelen, namelijk TTR-stabilisatoren, die de dissociatie van TTR verhinderen, en silencers, die de transthyretinesynthese in de lever blokkeren.
Inwerken op de dissociatie of synthese van TTR
Transthyretine (TTR) is een circulerend tetrameer eiwit, dat door de lever wordt aangemaakt. Bij het verouderen of als gevolg van een genetische mutatie kan het uiteenvallen in instabiele monomeren, die samenklitten tot onoplosbare amyloïde fibrillen, die progressief in de organen neerslaan en vooral dan het hart. In 2020 is een geneesmiddel ontwikkeld dat zich bindt aan de thyroxinebindingsplaatsen van TTR en zo de dissociatie van het eiwit verhindert. Eind 2024 is een geneesmiddel ontwikkeld dat de beschermende T119M-mutatie nabootst. Beide verlagen de hoeveelheid monomeren, het tweede meer dan het eerste.
In juni 2025 is een klein interfererend RNA ontwikkeld dat het boodschapper-RNA remt dat zorgt voor de TTR-synthese in de lever. Daardoor daalt de vorming van amyloïdeafzettingen drastisch. 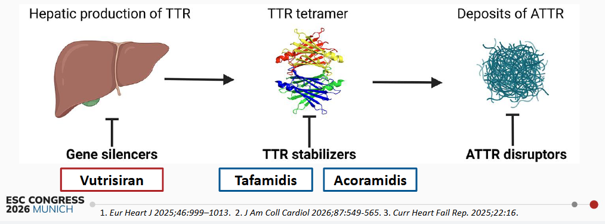
Twee TTR-stabilisatoren
Tafamidis, de eerste TTR-stabilisator, verlaagde in de ATTR-ACT-studie(5) de sterfte met 30% en het aantal ziekenhuisopnames wegens cardiovasculaire problemen met 32%. Op het ESC-congres is een post-hocanalyse(6) gepresenteerd, waarin is vastgesteld dat vroege stabilisering van TTR door tafamidis de functionele capaciteit na dertig maanden verbeterde.
In de ATTRibute-CM-studie(7) verlaagde acoramidis de incidentie van optreden van een van de items van een samengesteld eindpunt van overlijden ongeacht de doodsoorzaak of eerste ziekenhuisopname wegens een cardiovasculair probleem met 31%. Op het ESC-congres zijn de resultaten op het einde van de extensiefase gepresenteerd(8): bij 53% van de patiënten die continu werden behandeld, verbeterde de systolische linkerventrikelfunctie en bij 46% verminderde de linkerventrikelmassa-index, een bewijs van een heilzame structurele remodellering.
Op het ESC-congres is een post-hocanalyse gepresenteerd, waarin is vastgesteld dat vroege stabilisering van TTR door tafamidis de functionele capaciteit na dertig maanden verbeterde.
Een geneesmiddel dat de TTR-synthese in de lever blokkeert
In de HELIOS-B-studie(9) verlaagde vutrisiran, een klein interfererend RNA (siRNA), een samengesteld eindpunt van overlijden en recidief van cardiovasculair accident met 28% en de totale sterfte met 35%. Ook verbeterde het de afstand die in zes minuten kon worden afgelegd (p < 0,001) en de score van levenskwaliteit (p <0,001). Bij een subgroepanalyse, voorgesteld op het congres, werden die heilzame effecten ook waargenomen bij de patiënten die werden behandeld met een TTR-stabilisator (40% van de patiënten in de HELIOS-B-studie). (10)
Waarom TTR-stabilisatoren of -silencers?
Die geneesmiddelen hebben een omwenteling teweeggebracht bij de behandeling van ATTR-CM: ze verbeteren de overleving én de levenskwaliteit van de patiënten. De richtlijnen raden een behandeling aan met een geneesmiddel dat de TTR-synthese blokkeert (vutrisiran) of TTR stabiliseert (tafamidis of acoramidis),(11) (klasse I niveau A) bij patiënten met een ATTR-CM (variant of wild type) in NYHA-klasse I tot III. Die geneesmiddelen gaan een verergering van de symptomen tegen en verlagen het risico op cardiovasculaire ziekenhuisopname en de sterfte ongeacht de doodsoorzaak.
Daar zal het wellicht niet bij blijven. Er zitten nog andere innovaties in de pijplijn: antisense-oligonucleotiden, genetische manipulatie en antilichamen die bestaande amyloïdeafzettingen opruimen.
Referenties:
1. Braunwald, E, et al. Eur Heart J, 2023, 44 (44), 4622-4633.https://doi.org/10.1093/eurheartj/ehad637
2. Owens A. ESC 2026;LB clinical sciences.https://esc365.escardio.org/presentation/335620
3. Lewis G, et al. JAMA Cardiol 2026;11;(8):736-746.doi:10.1001/jamacardio.2026.1730
4. Masri A. ESC 2026 et NEJM 2026.DOI: 10.1056/NEJMoa2603021
5. Maurer MS, et al. N Engl J Med 2018;379:1007-1016.DOI: 10.1056/NEJMoa1805689
6. Witteles R e, al. ESC 2026.https://esc365.escardio.org/presentation/328299
7. Gillmore JD, et al. N Engl J Med 2024;390:132-42.doi: 10.1056/NEJMoa2305434
8. Sheikh A, et al. ESC 2026.https://esc365.escardio.org/esc-congress/sessions/19950-cardiac-magnetic-resonance-of-amyloidosis-and-myocardial-remodelling
9. Fontana M, et al. N Engl J Med 2025;392:33-44.DOI: 10.1056/NEJMoa2409134
10. Hamatani Y, et al. ESC 2026.https://esc365.escardio.org/presentation/335654
11. Køber L 2026 ESC Guidelines for the management of heart failure. European Heart Journal, 2026;, ehag100, https://doi.org/10.1093/eurheartj/ehag100